酵母单杂交筛库全流程质控指南-南京钟鼎
导读
酵母单杂交(Yeast One-Hybrid, Y1H)技术是目前研究DNA-蛋白质相互作用的核心工具之一,被广泛应用于转录因子的筛选与鉴定。该技术基于真核生物转录调控的基本原理:将已知的DNA顺式作用元件(诱饵)与报告基因融合,通过检测猎物蛋白能否激活报告基因表达,来判断二者是否存在特异性结合。
然而,Y1H实验流程较长、影响因素众多——诱饵设计的合理性、抗生素抑制浓度的精确标定、文库转化效率的高低、假阳性克隆的层层剔除,任何一个环节的细微偏差都可能导致实验结果的巨大差异。本文基于pAbAi-Y1HGold系统,系统梳理酵母单杂交筛库全流程中的核心质控节点,并结合实战数据展示各步骤的关键判定标准,旨在帮助实验人员有效提升筛库的重复性和成功率。
一、诱饵质粒验证:实验成功的起点
1.1 测序确认是前提
诱饵质粒的序列准确性直接决定后续所有实验的有效性。在启动实验之前,必须对原始克隆pAbAi-目标基因进行全长测序,并将测序结果与参考序列进行比对分析。
质控结论: 序列比对一致,方可确认诱饵克隆pAbAi-目标基因序列正确,允许进入下一阶段实验。
1.2 常见问题提醒
在实际操作中,经常遇到的状况包括点突变、插入缺失或序列拼接错误。建议在测序时选择覆盖完整插入片段的正反向引物,确保序列无误后再进行后续实验,避免因诱饵序列问题导致后期筛库失败。
二、诱饵线性化与基因组整合
2.1 线性化酶切
使用BstbI限制性内切酶将pAbAi-目标基因重组质粒线性化,标准酶切体系如下:
试剂 用量
pAbAi-目标基因质粒 2 µg
10× Buffer 5 µl
BstbI 1 µl
ddH₂O 补至50 µl
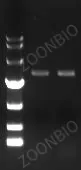
酶切产物需通过琼脂糖凝胶电泳进行验证。采用DL10000 DNA Marker(条带依次为10000 bp、7000 bp、4000 bp、2000 bp、1000 bp、500 bp、250 bp)作为参照。线性化成功的标志是:酶切后出现单一清晰条带,且位置与预期大小一致。
2.2 酵母基因组整合
将1 μg线性化pAbAi-目标基因整合至Y1HGold感受态细胞中,涂布于SD/-Ura选择性平板,30°C培养3-5天。
挑取4-5个SD/-Ura平板上生长的单克隆,通过PCR进行整合鉴定。正确整合的条带大小为:394 bp + 插入片段大小。
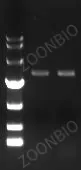
质控结论: PCR鉴定条带正确,表明pAbAi-目标基因诱饵质粒已成功整合至Y1HGold酵母基因组,可进入自激活检测阶段。
2.3 操作要点
整合效率受多种因素影响,包括线性化DNA的纯度、酵母感受态的质量以及热激条件的控制。建议每次实验设置阳性对照(已知整合成功的菌株)和阴性对照(未转化菌株),以便准确判断整合效果。
三、自激活检测:假阳性的第一道防线
3.1 为什么要做自激活检测?
自激活是酵母单杂交实验中最常见的假阳性陷阱。当诱饵序列被酵母内源转录因子非特异性识别,或报告基因存在背景泄漏表达时,即使没有目标蛋白与DNA的特异性结合,报告基因也可能被激活。因此,自激活检测是Y1H筛库中不可或缺的质控环节。
3.2 实验操作
从SD/-Ura平板上挑取Y1HGold[pAbAi-目标基因]单菌落,用0.9% NaCl溶液重悬,调整OD₆₀₀为0.002。取100 μl菌液分别涂布于含不同浓度AbA(金担子素A)的SD/-Ura平板:
SD/-Ura with AbA (0 ng/ml)
SD/-Ura with AbA (100 ng/ml)
SD/-Ura with AbA (150 ng/ml)
SD/-Ura with AbA (200 ng/ml)
SD/-Ura with AbA (300 ng/ml)
SD/-Ura with AbA (500 ng/ml)
SD/-Ura with AbA (700 ng/ml)
SD/-Ura with AbA (900 ng/ml)
3.3 结果判定与浓度选择
根据菌落在各浓度平板上的生长情况,选择能够完全抑制背景生长的最低AbA浓度作为后续筛库的筛选浓度。
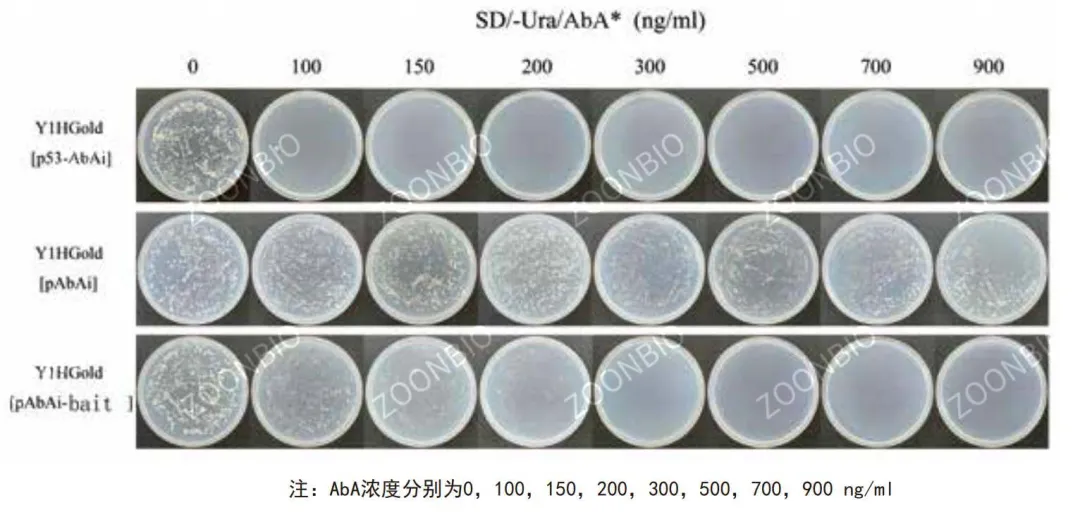
重要提醒: 如果AbA浓度调整至900 ng/ml仍不能完全抑制菌落生长,说明该诱饵基因的自激活活性过强,不适用于Y1HGold酵母单杂交体系。
在实战案例中,Y1HGold[pAbAi-目标基因]在SD/-Ura平板上正常生长,但在SD/-Ura with AbA(200 ng/ml)平板上无生长,表明该诱饵存在轻微自激活但可通过AbA抑制,适合进行后续筛选实验。
3.4 对照设置建议
为准确判断自激活水平,建议同时设置以下对照:
空载体对照:转化空pAbAi载体的Y1HGold菌株
阴性对照:已知无自激活的诱饵菌株
阳性对照:已知强自激活的诱饵菌株
四、文库筛选:从海量克隆中捕获阳性互作
4.1 诱饵菌株准备
Y1HGold[pAbAi-目标基因]菌株在SD/-Ura固体培养基上划线,30°C倒置培养2-3天。挑取直径2-3 mm的单克隆,接种于3 ml YPDA培养液中,30°C、250 rpm摇床培养8小时。
取2-5 μl培养物转接至50 ml YPDA(250 ml三角瓶),30°C、230-250 rpm摇床培养16-20小时,至OD₆₀₀达到0.15-0.3。
4.2 大规模培养与感受态制备
将菌液平均分至两个50 ml离心管,室温700×g离心5 min,去除上清。用100 ml新鲜培养液重悬菌体,30°C、230-250 rpm继续培养3-5小时,至OD₆₀₀为0.4-0.5。
室温700×g离心5 min收集菌体,弃上清,依次用60 ml无菌去离子水和3 ml 1.1×TE/LiAc溶液重悬酵母。同时将Carrier DNA进行两次预变性处理。
高速离心15 s去除上清,加入600 μl 1.1×TE/LiAc溶液吹打均匀,备用。
4.3 共转化
取600 μl酵母重悬液,依次加入:
35 μl 预变性的Carrier DNA
10 μg 文库质粒(Prey)
轻轻混匀后,加入2500 μl 1×TE/LiAc/PEG,再次混匀。
4.4 热激与复苏
30°C水浴45分钟,每15分钟摇匀一次。每管加入160 μl DMSO,轻轻混匀。
42°C水浴热激20分钟,每10分钟上下颠倒混匀一次。高速离心15 s,弃上清。
用1 ml YPD Plus重悬菌体,30°C、250 rpm复苏1小时。高速离心15 s,弃上清。
4.5 涂板筛选
用100 μl 0.9% NaCl重悬菌体,涂布于:
SD/-Leu平板(转化效率对照)
SD/-Leu with AbA(筛选浓度) 平板(初筛)
30°C培养箱培养3-5天,观察阳性克隆生长情况。
4.6 筛选结果示例
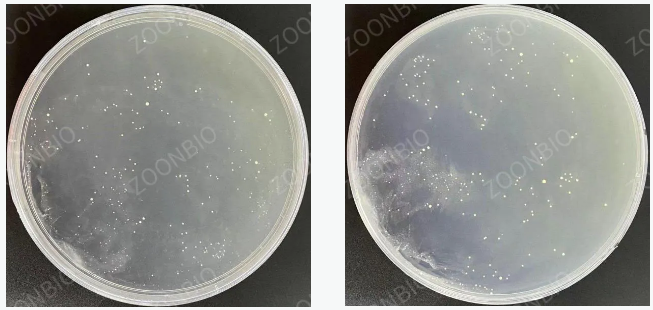
在实战案例中,由于200 ng/ml AbA无法完全抑制背景菌落,最终采用SD/-Leu with AbA(300 ng/ml) 进行初筛,共筛选到96个克隆。
五、阳性克隆验证:层层把关去伪存真
5.1 复筛(二次筛选)
初筛获得的候选克隆需经复筛严格验证。将初筛的96个克隆点种至新鲜SD/-Leu with AbA(300 ng/ml)平板进行二次筛选。
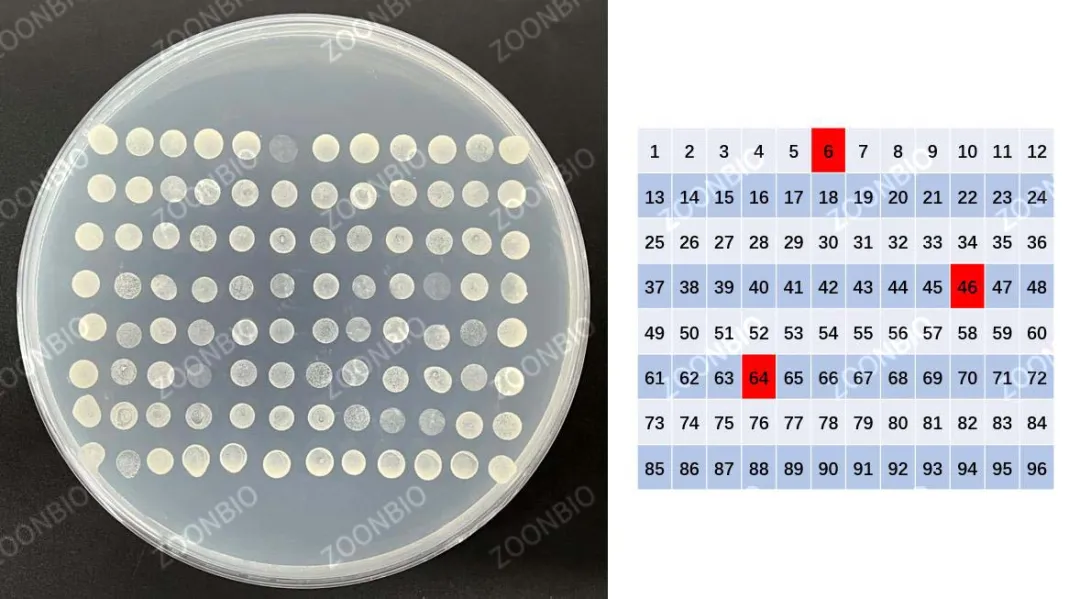
复筛结果显示,3个克隆无明显生长(即无真实互作),最终获得93个阳性克隆。
5.2 菌落PCR与测序
将复筛平板上生长的93个阳性克隆进行菌落PCR扩增,获得93个测序结果,提交NCBI BLAST进行序列比对。
5.3 回转验证
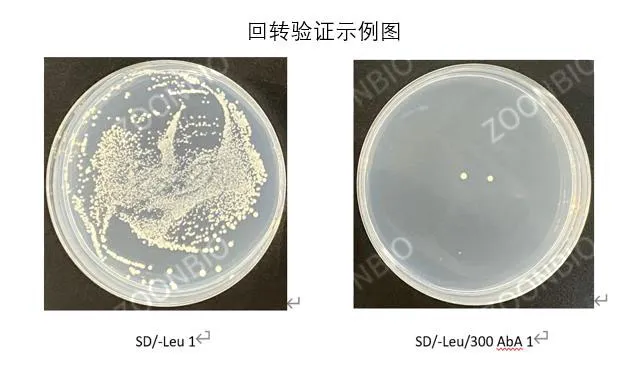
将93个阳性克隆全部分离AD质粒,进行回转验证。结果显示6号、46号和64号克隆无互作,去除重复后最终确认84个阳性基因。
5.4 点板验证
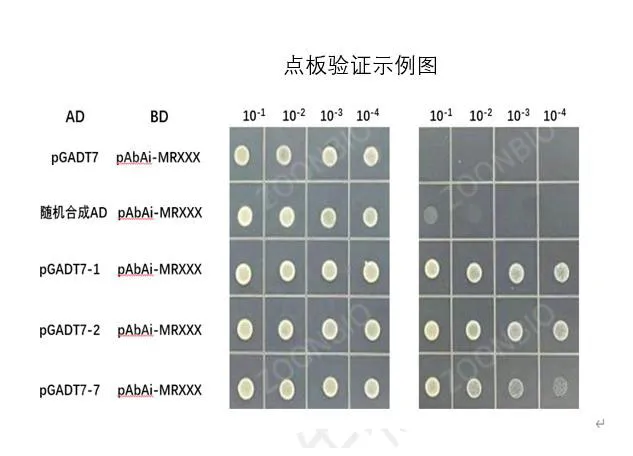
点板验证结果与回转验证结果一致,进一步确认了阳性互作的真实性。
5.5 验证层级总结
验证层级 目的 判定标准
初筛 初步捕获候选克隆 在筛选平板上生长
复筛 排除假阳性 在复筛平板上稳定生长
菌落PCR+测序 鉴定插入片段序列 序列可比对至已知基因
回转验证 确认互作特异性 AD质粒回转后仍显示阳性
点板验证 最终确认 与回转验证结果一致
六、总结与质控要点回顾
酵母单杂交筛库实验的成功,依赖于全流程中多个关键质控节点的严格执行。归纳起来,核心质控要点包括:
诱饵验证:测序确认序列正确,从源头保障实验可靠性
线性化与整合:酶切确认线性化成功,PCR确认基因组整合正确
自激活检测:精准标定AbA抑制浓度,有效排除假阳性干扰
文库筛选:严格把控转化效率和筛选条件
多层级验证:初筛→复筛→测序→回转验证→点板验证,层层把关
在pAbAi-Y1HGold系统中,通过上述标准化质控流程,可显著提升筛库的重复性和阳性克隆的真实性。对于初次接触Y1H实验的研究人员,建议在正式筛库前先进行小规模预实验,熟悉各步骤的操作要点和质控标准,再逐步推进至大规模文库筛选。

有“AI”的1024 = 2048,欢迎大家加入2048 AI社区
更多推荐


 3
 0
- 0


 已为社区贡献2条内容

所有评论(0)